

Carolina C. Valente1; Gustavo R. Gameiro2; Zelia M. Correa3
DOI: 10.17545/eOftalmo/2026.v12.0015
A descoberta precoce de que a inativação bialélica do gene do retinoblastoma (RB1) pode iniciar a formação tumoral estabeleceu um dos conceitos fundamentais da genética moderna do câncer e colocou o retinoblastoma (RB) no centro das atenções da biologia tumoral1. A doença forneceu a base experimental para o conceito de gene supressor de tumor e contribuiu substancialmente para a formulação da hipótese dos dois eventos de Knudson. Em casos de linhagem germinativa, a tumorigênese começa com a perda funcional de ambos os alelos do RB1, que codifica a proteína do retinoblastoma (pRB), um regulador central da progressão do ciclo celular e da transcrição2.
Um pequeno subconjunto de (menos de 10%) RBs é caracterizado pela amplificação de MYCN que pode surgir sem a inativação bialélica canônica do RB13. MYCN é um fator de transcrição que regula uma ampla rede de genes envolvidos em: progressão do ciclo celular, síntese de ribossomos e proteínas, metabolismo celular, crescimento, diferenciação e apoptose. Estudos recentes de metilação e transcriptômica identificaram um subgrupo molecular impulsionado por MYCN caracterizado por hipometilação do DNA. Esta descoberta sugere que MYCN poderia estar associado a um estado transcricional e epigenético mais amplo que promove a desdiferenciação.(3) Importante ressaltar que a biologia impulsionada por MYCN não se restringe a tumores RB1-proficientes. A amplificação de MYCN tende a ocorrer em crianças muito jovens e é frequentemente unilateral e clinicamente agressiva4.
A literatura moderna ainda corrobora que a perda de ambos os alelos do RB1 seja o evento-chave no RB e, embora não estejamos abandonando o modelo de Knudson, novas evidências que mostram que outros eventos epigenéticos podem contribuir para a progressão e o comportamento fenotípico desta neoplasia, impulsionam a ciência a considerar que outros eventos epigenéticos fazem parte dessa história2. Estudos de genoma completo demonstraram que alguns RBs contêm notavelmente poucas alterações codificadoras recorrentes adicionais após a inativação de RB1, sugerindo que a desregulação epigenética pode fornecer mecanismos críticos que contribuem para a tumorigênese5,6.
A epigenética é particularmente relevante no RB porque a pRB é, por si só, uma importante reguladora da biologia da cromatina. Além de sua interação canônica com os fatores de transcrição E2F, a pRB participa da regulação da cromatina por meio de interações com proteínas envolvidas na organização de nucleossomos, modificação de histonas, metilação do DNA e redes de RNA não codificador. A perda de pRB pode ser vista não simplesmente como a remoção de um ponto de controle do ciclo celular, mas como um evento capaz de reorganizar o contexto transcricional e da cromatina da célula retiniana em desenvolvimento7.
O modelo epigenético emergente não é um substituto da hipótese dos dois eventos, mas uma extensão dela, porque a perda de RB1 pode criar um estado permissivo que ativa vias oncogênicas e silencia programas supressores de tumor.
A metilação do DNA está entre as anormalidades epigenéticas mais bem caracterizadas no RB e o MYCN está envolvido nesse processo. O silenciamento epigenético do próprio RB1 foi demonstrado já em 1989, quando a hipermetilação da região 5' do gene foi identificada em um RB unilateral esporádico8.
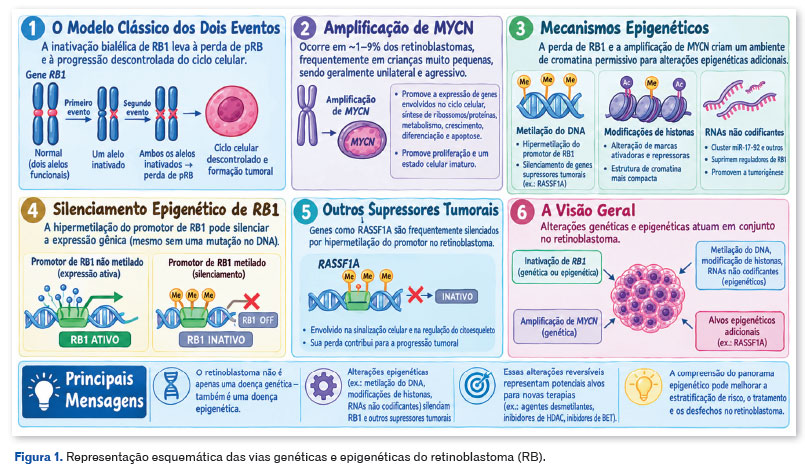
Estudos subsequentes estabeleceram que a metilação do promotor do RB1 representa um mecanismo de inativação de RB1 em um subconjunto de tumores, particularmente na doença esporádica unilateral. Esse achado foi uma demonstração precoce de que o silenciamento epigenético pode contribuir para a inativação de RB1, expandindo os mecanismos moleculares através dos quais a função de RB1 pode ser perdida9.
O metiloma do RB se estende muito além do RB1. O RASSF1A atua como um gene supressor de tumor crucial envolvido na sinalização celular e na regulação do citoesqueleto. A hipermetilação do promotor de RASSF1A foi relatada em aproximadamente 59%–82% dos retinoblastomas em diferentes estudos10. O tratamento de linhagens celulares de RB com o agente desmetilador de DNA 5-aza-2'-desoxicitidina restaurou a expressão de RASSF1A, fornecendo evidência experimental que associa a metilação ao silenciamento transcricional10.
Da mesma forma, a metilação de MGMT, um gene de reparo de DNA, foi relatada em um subconjunto de RBs. Embora essas observações sejam biologicamente convincentes, diferenças no tamanho da amostra, na metodologia, na composição tumoral e nos sistemas históricos de estadiamento produziram frequências de metilação variáveis entre os estudos. Consequentemente, marcadores de metilação individuais ainda não devem ser considerados como biomarcadores clínicos universalmente validados7,10.
Modificações de histonas e o remodelamento da cromatina determinam a acessibilidade do DNA regulatório e, portanto, influenciam se esses genes estão transcricionalmente ativos ou reprimidos. A perda de pRB é relevante neste contexto porque a pRB interage com múltiplas proteínas associadas à cromatina e contribui para condições de cromatina transcricionalmente repressivas, impactando a proliferação, diferenciação, apoptose e identidade celular7.
A análise genômica e epigenômica integrativa identificou o aumento da expressão de SYK no retinoblastoma, apesar da ausência de alterações genéticas recorrentes no gene. Experimentos funcionais demonstraram que o SYK contribuiu para a sobrevivência das células tumorais5. A análise epigenômica pode revelar vias condutoras do câncer ativadas por meio de estados alterados da cromatina.
RNAs não codificadores adicionam outra camada de complexidade regulatória à biologia do retinoblastoma. MicroRNAs, RNAs longos não codificadores e RNAs circulares podem modular a transcrição, a estabilidade do mRNA, a tradução, a organização da cromatina e as vias de sinalização, potencialmente contribuindo para as consequências fenotípicas da perda de RB111.
Parece que a relação entre o RB1 e a epigenética é uma característica central da biologia do retinoblastoma. A interpretação convencional é que a perda de RB1 remove um freio na progressão do ciclo celular dependente de E2F. Uma visão mais ampla reconhece que a pRB também funciona como um regulador da cromatina, interagindo com complexos de remodelamento da cromatina, enzimas modificadoras de histonas, metilação do DNA e regulação de redes de RNAs não codificadores10. Assim, quando o RB1 é inativado, o fenótipo resultante pode se estender além da proliferação descontrolada para abranger um amplo remodelamento transcricional e da cromatina7.
A próxima fase da pesquisa em retinoblastoma deve ir além da catalogação de diferenças epigenéticas em direção ao estabelecimento de causalidade9,10. Primeiro, os estudos devem integrar a metilação do DNA com a acessibilidade da cromatina, modificações de histonas, ligação de fatores de transcrição e expressão gênica, em vez de examinar marcas epigenéticas individuais de forma isolada. Segundo, abordagens de célula única podem esclarecer a variação dos estados epigenéticos ao longo das populações tumorais e da progressão. Em terceiro lugar, comparações com controles retinianos de desenvolvimento apropriados são essenciais porque o tumor surge em um ambiente de desenvolvimento em rápida mudança. Finalmente, experimentos funcionais são necessários para distinguir drivers epigenéticos de consequências moleculares da formação do tumor.
O desafio central para a área é, portanto, determinar quais anormalidades epigenéticas são causais, quais são adaptativas e quais são meras consequências do desenvolvimento tumoral. Resolver essa distinção pode identificar biomarcadores e vulnerabilidades terapêuticas, ao mesmo tempo que minimiza os riscos associados à manipulação do epigenoma em crianças. O futuro da pesquisa em retinoblastoma, portanto, não consistirá em escolher entre genética e epigenética, mas em compreender como a perda de RB1 remodela o contexto do desenvolvimento e da epigenética da célula retiniana. O modelo dos dois eventos continua sendo a base; a epigenética nos ajuda a entender o que se segue.
REFERÊNCIAS
1. Knudson AG Jr. Mutation and cancer: statistical study of retinoblastoma. Proc Natl Acad Sci U S A. 1971;68(4):820-3.
2. Benavente CA, Dyer MA. Genetics and epigenetics of human retinoblastoma. Annu Rev Pathol. 2015;10:547-62.
3. Ryl T, Afanasyeva E, Hartmann T, Schwermer M, Schneider M, Schroder C, et al. Author Correction: A MYCN-driven de-differentiation profile identifies a subgroup of aggressive retinoblastoma. Commun Biol. 2024;7(1):1119.
4. Vempuluru VS, Maniar A, Bakal K, Kaliki S. Role of MYCN in retinoblastoma: A review of current literature. Surv Ophthalmol. 2024;69(5):697-706.
5. Zhang J, Benavente CA, McEvoy J, Flores-Otero J, Ding L, Chen X, et al. A novel retinoblastoma therapy from genomic and epigenetic analyses. Nature. 2012;481(7381):329-34.
6. Ouarhache M, Bouguenouch L, Ouldim K. Molecular etiology and therapeutic advances in retinoblastoma. Cancer Genet. 2026 Sep:306-307:91-105.
7. Guzman F, Fazeli Y, Khuu M, Salcido K, Singh S, Benavente CA. Retinoblastoma Tumor Suppressor Protein Roles in Epigenetic Regulation. Cancers (Basel). 2020;12(10):2807.
8. Greger V, Passarge E, Hopping W, Messmer E, Horsthemke B. Epigenetic changes may contribute to the formation and spontaneous regression of retinoblastoma. Hum Genet. 1989; 83(2):155-8.
9. Theriault BL, Dimaras H, Gallie BL, Corson TW. The genomic landscape of retinoblastoma: a review. Clin Exp Ophthalmol. 2014;42(1):33-52.
10. Choy KW, Lee TC, Cheung KF, Fan DS, Lo KW, Beaverson KL, et al. Clinical implications of promoter hypermethylation in RASSF1A and MGMT in retinoblastoma. Neoplasia. 2005;7(3):200-6.
11. Roy R, Chidambaram S. A putative PIWIL/piRNA-OTX2 network: An emerging model for epigenetic regulation of cancer stemness in retinoblastoma. Biochim Biophys Acta Gene Regul Mech. 2025;1868(3):195106.
| INFORMAÇÕES DOS AUTORES |
|
 |
» Carolina C. Valente https://orcid.org/0009-0007-0111-7664 http://lattes.cnpq.br/8758570264122788 |
 |
» Gustavo R. Gameiro https://orcid.org/0000-0002-0400-8013 http://lattes.cnpq.br/9952724352599995 |
 |
» Zelia M. Correa https://orcid.org/0000-0003-2946-3757 http://lattes.cnpq.br/5834420618362057 |
Fonte de financiamento: Declaram não haver
Conflito de interesses: Declaram não haver.
Recebido em:
3 de Dezembro de 2026.
Aceito em:
3 de Setembro de 2026.
 eOftalmo está licenciada com uma Licença Creative Commons Atribuição-NãoComercial 4.0 Internacional.
 © 2026 Todos os Direitos Reservados
 Ler em inglês
 Português PDF
 Imprimir
 Enviar este artigo por email
 Como citar este artigo
 Enviar um comentário
 Mendeley
 Pocket
 Compartilhar no Facebook
 Compartilhar no Twitter
 Compartilhar no Linkedin
 Compartilhar no WhatsApp